

Молекулярные основы синдрома Альпорта: Дефект коллагена IV и его многосистемные проявления
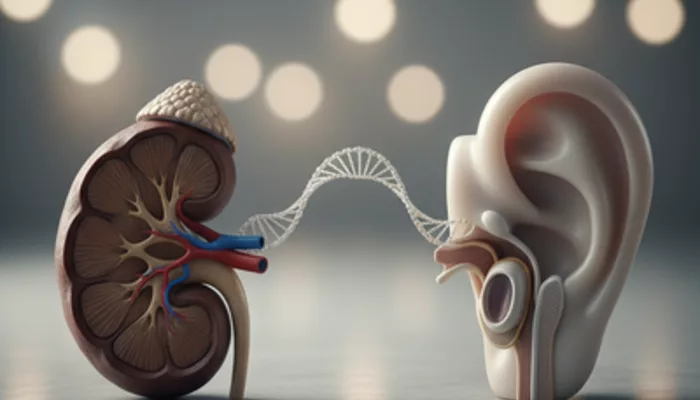
Синдром Альпорта представляет собой генетически обусловленное прогрессирующее заболевание, характеризующееся поражением почек, нейросенсорной тугоухостью и, в некоторых случаях, офтальмологическими аномалиями. Ключевым звеном в патогенезе этого синдрома является дефект в синтезе или сборке коллагена IV типа – основного компонента базальных мембран. Эти мембраны являются сложными внеклеточными матриксами, которые обеспечивают структурную поддержку, регулируют клеточные взаимодействия и служат фильтрационными барьерами во многих тканях и органах, включая почки и внутреннее ухо. Понимание молекулярных механизмов, лежащих в основе этого заболевания, имеет решающее значение для объяснения его многосистемных проявлений.
Коллаген IV типа не является гомогенным белком; он состоит из шести различных альфа-цепей, обозначаемых как α1(IV) — α6(IV). Эти цепи кодируются шестью отдельными генами (COL4A1 — COL4A6). В нормальных тканях эти альфа-цепи объединяются в специфические гетеротримерные молекулы, образуя три основные изоформы: [α1(IV)]2α2(IV) (преимущественно в эмбриональных и некоторых взрослых тканях), α3(IV)α4(IV)α5(IV) (доминирующая в зрелых базальных мембранах почек, внутреннего уха и глаза) и [α5(IV)]2α6(IV) (обнаруживается в определенных базальных мембранах, включая базальные мембраны кожи и капсулы Боумена). Именно изоформа α3α4α5(IV) играет центральную роль в патогенезе синдрома Альпорта.
Мутации, вызывающие синдром Альпорта, затрагивают гены COL4A3, COL4A4 или COL4A5, которые кодируют, соответственно, α3, α4 и α5 цепи коллагена IV типа. Наиболее распространенной формой является Х-сцепленный синдром Альпорта (XLAS), составляющий около 80-85% всех случаев, при котором мутации локализуются в гене COL4A5 на Х-хромосоме. Аутосомно-рецессивный синдром Альпорта (ARAS) составляет примерно 15% случаев и вызывается мутациями в обоих аллелях генов COL4A3 или COL4A4. В редких случаях встречается аутосомно-доминантный синдром Альпорта (ADAS), ассоциированный с гетерозиготными мутациями в COL4A3 или COL4A4. Эти мутации приводят к нарушению синтеза, сборки или стабильности α3α4α5(IV) гетеротримера, что критически сказывается на структуре и функции базальных мембран в органах, где этот изотип коллагена IV является преобладающим.
Дефектные α3α4α5(IV) цепи не могут правильно формировать сеть, которая обеспечивает прочность и эластичность базальных мембран. В результате, базальные мембраны становятся аномально тонкими, а затем утолщенными и расслоенными, что приводит к их повышенной проницаемости и механической нестабильности. Это нарушение структурной целостности и функциональной пригодности базальных мембран является первопричиной прогрессирующего повреждения органов. Понимание того, что одни и те же специфические цепи коллагена IV типа (α3, α4, α5) являются ключевыми компонентами базальных мембран как в почечных клубочках, так и во внутреннем ухе, объясняет характерное сочетание почечной патологии и нейросенсорной тугоухости при синдроме Альпорта. Механизмы повреждения, хотя и различаются в деталях, коренятся в едином молекулярном дефекте, проявляющемся в различных тканях.
Таким образом, синдром Альпорта – это классический пример заболевания, где мутация в одном семействе генов, кодирующих структурный белок, приводит к системным проявлениям из-за широкого, но специфического распределения этого белка в организме. Дефект коллагена IV типа, в частности его α3α4α5 изоформы, напрямую компрометирует критические барьерные и опорные функции базальных мембран, что неизбежно ведет к дегенеративным изменениям в наиболее уязвимых органах, где эти мембраны играют ключевую роль в поддержании гомеостаза и функциональной целостности.
Центральным проявлением синдрома Альпорта является прогрессирующий нефрит, который в конечном итоге приводит к терминальной стадии почечной недостаточности. Почечное поражение при синдроме Альпорта обусловлено дефектом гломерулярной базальной мембраны (ГБМ). В норме ГБМ представляет собой высокоспециализированный трехслойный фильтрационный барьер, состоящий из ламинина, нидогена (энтактина), протеогликанов и коллагена IV типа. Именно α3α4α5(IV) изоформа коллагена IV является доминирующей в зрелой ГБМ, обеспечивая ее структурную стабильность, отрицательный заряд и селективную проницаемость. Этот коллагеновый каркас взаимодействует с подоцитами, клетками, покрывающими внешнюю поверхность ГБМ, и формирует эффективный барьер для белков плазмы, при этом свободно пропуская воду и низкомолекулярные соединения.
Патогенез почечного поражения и нейросенсорной тугоухости: Разрушение базальных мембран в почках и улитке
При синдроме Альпорта мутации в генах COL4A3, COL4A4 или COL4A5 приводят к аномальной структуре или полному отсутствию α3α4α5(IV) гетеротримера в ГБМ. В результате, ГБМ формируется из менее стабильных и функционально неполноценных коллагеновых изоформ, таких как [α1(IV)]2α2(IV), которые характерны для эмбриональной почки. Эта аномальная ГБМ значительно тоньше и более хрупка на ранних стадиях заболевания, что приводит к микроскопической гематурии – первому и наиболее постоянному клиническому признаку. Со временем, под воздействием гемодинамического стресса и механических сил фильтрации, дефектная ГБМ подвергается прогрессирующему повреждению: она утолщается, расслаивается, образуя характерные «корзинообразные» структуры при электронной микроскопии, и теряет свою барьерную функцию. Это приводит к развитию протеинурии, которая является мощным предиктором прогрессирования почечного заболевания.
Протеинурия, в свою очередь, запускает каскад патологических процессов в почечной ткани, включая активацию ренин-ангиотензин-альдостероновой системы, повреждение тубулоинтерстиция, воспаление и фиброз. Эти вторичные механизмы способствуют дальнейшему снижению скорости клубочковой фильтрации (СКФ) и, в конечном итоге, к развитию терминальной стадии хронической почечной недостаточности (ХПН). Прогрессирование почечного заболевания при синдроме Альпорта является неуклонным, и большинство мужчин с Х-сцепленной формой и пациентов с аутосомно-рецессивной формой достигают терминальной стадии ХПН к молодому или среднему взрослому возрасту, требуя диализа или трансплантации почки.
Параллельно с почечным поражением, синдром Альпорта характеризуется развитием нейросенсорной тугоухости. Внутреннее ухо, в частности улитка, также содержит базальные мембраны, в состав которых входит коллаген IV типа, в том числе α3α4α5(IV) изоформа. Эти базальные мембраны локализованы в важных структурах улитки, таких как спиральная связка, сосудистая полоска (stria vascularis) и вокруг сенсорных волосковых клеток. Сосудистая полоска играет критическую роль в поддержании эндокохлеарного потенциала – электрического градиента, необходимого для нормальной функции волосковых клеток и преобразования звуковых колебаний в нервные импульсы. Она активно регулирует ионный состав эндолимфы, жидкости, окружающей волосковые клетки.
Дефект коллагена IV типа в базальных мембранах внутреннего уха приводит к их структурной слабости и дисфункции. Это нарушает целостность сосудистой полоски, компрометируя ее способность поддерживать необходимый ионный баланс в эндолимфе. Изменение химического состава и электрофизиологического состояния эндолимфы пагубно влияет на выживаемость и функцию наружных и внутренних волосковых клеток, которые являются основными механорецепторами слуха. Повреждение волосковых клеток и прилегающих нейронных структур приводит к прогрессирующей потере слуха, которая обычно начинается в детстве или подростковом возрасте, проявляясь сначала в высокочастотном диапазоне и постепенно охватывая более низкие частоты. Важно отметить, что механизм поражения внутреннего уха, как и почек, напрямую связан с нарушением стабильности и функции базальных мембран из-за дефекта одних и тех же специфических цепей коллагена IV, что и объясняет коморбидность этих двух состояний.
Клинические проявления синдрома Альпорта варьируют в зависимости от типа мутации и паттерна наследования, но всегда включают почечные и слуховые нарушения. Наиболее ранним и универсальным признаком является микроскопическая гематурия, которая часто обнаруживается случайно при анализе мочи в раннем детстве и может быть единственным симптомом в течение многих лет. С возрастом развивается протеинурия, которая является маркером прогрессирующего повреждения почек и предиктором развития хронической почечной недостаточности. Прогрессирование почечного заболевания может быть медленным, но неизбежным, приводя к терминальной стадии ХПН у большинства мужчин с Х-сцепленной формой и у пациентов с аутосомно-рецессивной формой к 20-40 годам. У женщин-носительниц Х-сцепленной формы и у пациентов с аутосомно-доминантной формой течение заболевания может быть более мягким, но риск развития ХПН также существует.
Клинические проявления, диагностика и перспективы терапии: От понимания патогенеза к улучшению качества жизни
Нейросенсорная тугоухость при синдроме Альпорта обычно развивается постепенно, начинаясь в подростковом возрасте, хотя может проявиться и раньше. Она двусторонняя, симметричная и преимущественно затрагивает высокие частоты. Пациенты могут испытывать трудности с восприятием речи в шумной обстановке. Слух ухудшается по мере прогрессирования заболевания. Офтальмологические аномалии, такие как передний лентиконус (коническое выпячивание хрусталика) и макулярные флеки (желтоватые гранулы в макулярной области сетчатки), встречаются реже, но также являются характерными признаками синдрома Альпорта, дополнительно подчеркивая многосистемный характер поражения базальных мембран, содержащих дефектный коллаген IV.
Диагностика синдрома Альпорта основывается на сочетании клинических признаков, семейного анамнеза и подтверждающих исследований. Наличие стойкой микроскопической гематурии, особенно в сочетании с протеинурией и/или семейным анамнезом почечного заболевания и тугоухости, должно вызывать подозрение на синдром Альпорта. Аудиологическое обследование (аудиометрия) подтверждает наличие нейросенсорной тугоухости. Биопсия почки, особенно с использованием электронной микроскопии, может выявить характерные изменения гломерулярной базальной мембраны, такие как расслоение и утолщение, а также иммуногистохимическое отсутствие α3, α4, α5 цепей коллагена IV. Однако золотым стандартом для подтверждения диагноза и определения конкретной мутации является генетическое тестирование. Идентификация мутации в генах COL4A3, COL4A4 или COL4A5 не только подтверждает диагноз, но и позволяет прогнозировать течение заболевания и проводить точное генетическое консультирование для семьи.
В настоящее время специфического лечения, полностью излечивающего синдром Альпорта, не существует. Терапия направлена на замедление прогрессирования почечного заболевания и управление симптомами. Основной стратегией ренопротекции является применение ингибиторов ангиотензинпревращающего фермента (ИАПФ) или блокаторов рецепторов ангиотензина II (БРА), которые эффективно снижают протеинурию и замедляют снижение СКФ. Раннее начало терапии ИАПФ/БРА, даже при минимальной протеинурии, показало значительное улучшение почечных исходов. При развитии терминальной стадии почечной недостаточности пациентам требуется диализ или трансплантация почки. Трансплантированная почка обычно не поражается синдромом Альпорта, так как она содержит нормальный коллаген IV типа.
Для управления нейросенсорной тугоухостью используются слуховые аппараты, которые могут значительно улучшить качество жизни. В случаях тяжелой тугоухости, когда слуховые аппараты неэффективны, могут быть рассмотрены кохлеарные имплантаты. Проводятся исследования новых терапевтических подходов, включая антифибротические агенты, терапию, направленную на стабилизацию базальных мембран, а также экспериментальные методы, такие как генная терапия и клеточная терапия, которые могут предложить новые перспективы в будущем. Понимание того, что синдром Альпорта является результатом дефекта в синтезе или сборке критического структурного белка – коллагена IV типа – в жизненно важных базальных мембранах почек и внутреннего уха, объясняет не только его характерные многосистемные проявления, но и указывает на потенциальные мишени для разработки будущих, более эффективных методов лечения, направленных на коррекцию основной молекулярной причины заболевания и улучшение прогноза для пациентов.
Данная статья носит информационный характер.