

Синдром Бадда-Киари: Загадка Окклюзии Вен Печени и Необходимость Глубокого Поиска Причин
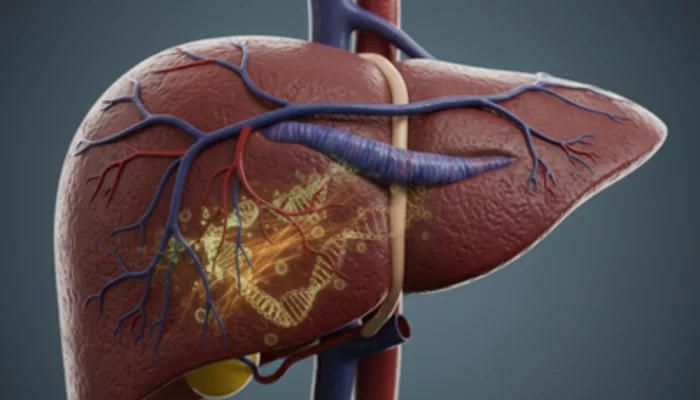
Синдром Бадда-Киари (СБК) представляет собой редкое, но потенциально жизнеугрожающее состояние, характеризующееся окклюзией печеночных вен или нижней полой вены на уровне печени, что приводит к нарушению венозного оттока от печени. Это нарушение вызывает венозный застой, повышение внутрипеченочного давления, портальную гипертензию, атрофию гепатоцитов в центролобулярных зонах и, в конечном итоге, к циррозу и печеночной недостаточности. Клиническая картина СБК может варьироваться от острого фульминантного состояния с быстрым развитием печеночной недостаточности до хронического течения с постепенно нарастающими симптомами, такими как асцит, гепатомегалия, боли в правом подреберье, желтуха и варикозное расширение вен пищевода.
Этиология синдрома Бадда-Киари чрезвычайно разнообразна, и в большинстве случаев она связана с состояниями, вызывающими гиперкоагуляцию и повышенный риск тромбообразования. Среди известных причин выделяют первичные и вторичные тромбофилии, такие как мутации фактора V Лейдена, мутация гена протромбина G20210A, дефицит антитромбина III, протеинов C и S. Кроме того, СБК может быть ассоциирован с миелопролиферативными новообразованиями (МПН), пароксизмальной ночной гемоглобинурией (ПНГ), приемом оральных контрацептивов, беременностью, послеродовым периодом, злокачественными новообразованиями печени или соседних органов, системными воспалительными заболеваниями, а также травмами и инфекциями. Однако, несмотря на обширный перечень потенциальных этиологических факторов, значительная доля случаев СБК долгое время классифицировалась как идиопатическая или криптогенная, что подчеркивало недостаточное понимание глубинных механизмов патогенеза и ставило перед клиницистами серьезные диагностические и терапевтические вызовы. Именно в этой категории «необъяснимых» случаев часто скрываются менее очевидные, но критически важные для исхода заболевания причины, требующие целенаправленного поиска.
Развитие молекулярно-генетических методов диагностики существенно изменило подход к выявлению скрытых причин СБК. Современные исследования показывают, что доля криптогенных случаев значительно сокращается при тщательном и систематическом обследовании пациентов. В частности, стало очевидно, что значительная часть «идиопатического» СБК на самом деле обусловлена недиагностированными или «скрытыми» миелопролиферативными мутациями. Эти мутации, такие как JAK2 V617F, CALR и MPL, являются ключевыми драйверами развития МПН и создают мощную протромботическую среду, которая может проявляться тромбозом печеночных вен задолго до появления классических гематологических признаков основного заболевания. Таким образом, синдром Бадда-Киари все чаще рассматривается не как самостоятельное заболевание, а как одно из возможных первых клинических проявлений системного гематологического расстройства, требующего адекватной диагностики и лечения.
Понимание этой взаимосвязи имеет колоссальное значение для улучшения диагностики, стратификации риска и выбора оптимальной стратегии лечения пациентов с СБК. Если раньше основной акцент делался на купировании тромботического процесса и симптоматической терапии печеночной недостаточности, то теперь первостепенной задачей становится поиск и устранение первопричины гиперкоагуляции. Это позволяет не только предотвратить рецидивы тромбоза, но и своевременно начать лечение основного миелопролиферативного заболевания, что значительно улучшает долгосрочный прогноз и качество жизни пациентов. Поэтому современный диагностический алгоритм при СБК обязательно включает в себя комплексное обследование на предмет скрытых миелопролиферативных мутаций, даже при отсутствии явных гематологических отклонений, что является фундаментом для персонализированного подхода к каждому пациенту.
Скрытые Миелопролиферативные Мутации: Ключ к Разгадке «Идиопатического» Синдрома Бадда-Киари
Миелопролиферативные новообразования (МПН) – это группа клональных заболеваний кроветворной системы, характеризующихся избыточной продукцией одного или нескольких ростков миелоидного ряда. К ним относятся истинная полицитемия (ИП), эссенциальная тромбоцитемия (ЭТ) и первичный миелофиброз (ПМФ). Эти заболевания известны своей склонностью к развитию тромботических осложнений, которые могут поражать вены и артерии различных органов, включая печень. В контексте синдрома Бадда-Киари наиболее значимой является мутация JAK2 V617F, которая обнаруживается у большинства пациентов с ИП и у значительной части пациентов с ЭТ и ПМФ. Эта соматическая мутация в гене Janus kinase 2 приводит к конститутивной активации сигнального пути JAK-STAT, что стимулирует неконтролируемую пролиферацию миелоидных клеток и увеличивает чувствительность гемопоэтических предшественников к цитокинам, таким как эритропоэтин и тромбопоэтин.
Помимо JAK2 V617F, существуют и другие важные мутации, ассоциированные с МПН, такие как мутации в гене кальретикулина (CALR), которые встречаются у большинства пациентов с ЭТ и ПМФ, не имеющих мутации JAK2, а также мутации в гене рецептора тромбопоэтина (MPL). Все эти мутации приводят к активации аналогичных сигнальных путей и способствуют развитию гиперкоагуляции. Механизмы протромботического состояния при МПН многогранны и включают повышенную вязкость крови из-за эритроцитоза (при ИП), увеличение количества и функциональной активности тромбоцитов (при ЭТ), лейкоцитоз, а также высвобождение провоспалительных цитокинов, которые повреждают эндотелий сосудов и активируют коагуляционный каскад. Именно эти патологические изменения создают идеальные условия для тромбообразования в печеночных венах, что приводит к развитию синдрома Бадда-Киари.
Особую сложность в диагностике представляет концепция «скрытых» или «маскированных» МПН. Это означает, что тромботическое событие, такое как СБК, может быть первым и единственным клиническим проявлением миелопролиферативного новообразования, которое еще не достигло стадии, когда проявляются явные гематологические изменения (например, значительное повышение гемоглобина, тромбоцитов или лейкоцитов в общем анализе крови). У таких пациентов стандартные лабораторные тесты могут быть в пределах нормы или демонстрировать лишь незначительные отклонения, которые легко пропустить или списать на другие причины. В этом случае, если не провести целенаправленный поиск мутаций JAK2, CALR или MPL, основное заболевание останется недиагностированным, и СБК будет ошибочно классифицирован как идиопатический. Отсутствие адекватной терапии основного МПН значительно повышает риск рецидивов тромбоза и прогрессирования печеночной патологии, а также ухудшает общий прогноз.
Исследования показывают, что до 50% и более случаев «идиопатического» СБК могут быть связаны с наличием скрытых миелопролиферативных мутаций, чаще всего JAK2 V617F. Это подчеркивает критическую важность молекулярно-генетического тестирования для всех пациентов с СБК, независимо от их общего анализа крови и других гематологических показателей. Обнаружение такой мутации является поворотным моментом в диагностическом поиске, поскольку оно не только объясняет причину тромбоза, но и указывает на необходимость дальнейшего гематологического обследования, включая биопсию костного мозга, для подтверждения диагноза МПН и определения его типа. Таким образом, молекулярная диагностика становится неотъемлемой частью комплексного обследования при синдроме Бадда-Киари, позволяя перевести «идиопатические» случаи в категорию заболеваний с установленной этиологией и, соответственно, с более целенаправленным и эффективным лечением.
Принимая во внимание тесную связь между синдромом Бадда-Киари и скрытыми миелопролиферативными мутациями, современный диагностический подход к пациентам с СБК должен быть всеобъемлющим и включать не только исключение известных тромбофилий, но и обязательный скрининг на наличие драйверных мутаций МПН. Первым шагом после подтверждения диагноза СБК (обычно с помощью УЗИ с допплерографией, КТ или МРТ с контрастированием) является исключение вторичных причин, таких как опухоли, травмы, инфекции и прием определенных медикаментов. Далее проводится стандартное тромбофилическое обследование, включающее анализ на мутации фактора V Лейдена, протромбина G20210A, дефицит антитромбина III, протеинов C и S, а также тестирование на антифосфолипидный синдром и пароксизмальную ночную гемоглобинурию.
Диагностические Стратегии и Терапевтические Подходы при СБК, Ассоциированном со Скрытыми МПН
Ключевым и часто упускаемым шагом, особенно при отсутствии явных гематологических отклонений, является молекулярно-генетическое тестирование на наличие мутаций JAK2 V617F, CALR и MPL. Это тестирование должно быть рутинным для всех пациентов с СБК, независимо от их общего анализа крови. Даже нормальные показатели гемоглобина, тромбоцитов и лейкоцитов не исключают наличия скрытого МПН. Если одна из этих мутаций обнаружена, это немедленно должно послужить сигналом для дальнейшего углубленного гематологического обследования. Такое обследование, как правило, включает консультацию гематолога, повторный и расширенный анализ крови, а также, что крайне важно, биопсию костного мозга. Биопсия костного мозга позволяет оценить клеточность, морфологию мегакариоцитов и наличие фиброза, что является золотым стандартом для окончательной диагностики и классификации МПН, даже на ранних, «пре-фибротических» стадиях.
Выявление скрытого МПН в качестве основной причины СБК имеет решающее значение для выбора адекватной терапевтической стратегии. Лечение СБК, ассоциированного с МПН, должно быть комплексным и включать как меры по восстановлению венозного оттока от печени и предотвращению тромботических рецидивов, так и специфическую терапию основного гематологического заболевания. Основой лечения тромбоза является антикоагулянтная терапия, которая начинается с гепарина и затем переводится на длительный прием антагонистов витамина К или прямых оральных антикоагулянтов. В случаях острой окклюзии или неэффективности консервативной терапии могут потребоваться интервенционные методы, такие как тромболитическая терапия, ангиопластика со стентированием печеночных вен или создание трансъюгулярного внутрипеченочного портосистемного шунта (TIPS). В тяжелых случаях, когда развивается необратимая печеночная недостаточность, может быть рассмотрена трансплантация печени.
Однако, в отличие от СБК другой этиологии, при СБК, вызванном МПН, критически важна также циторедуктивная терапия, направленная на контроль основного миелопролиферативного процесса. Цель такой терапии – уменьшение клеточной нагрузки, снижение пролиферации аномальных клеток и, как следствие, уменьшение риска тромбоза. Препараты, такие как гидроксимочевина, интерферон альфа или ингибиторы JAK (например, руксолитиниб при миелофиброзе или истинной полицитемии, резистентной к гидроксимочевине), играют ключевую роль в долгосрочном управлении МПН. Правильно подобранная и своевременно начатая терапия МПН значительно улучшает прогноз пациентов с СБК, снижает частоту тромботических событий и может замедлить прогрессирование печеночной дисфункции. Мультидисциплинарный подход, включающий гастроэнтерологов, гепатологов, гематологов и интервенционных радиологов, является залогом успешного ведения таких сложных пациентов, обеспечивая наилучшие возможные результаты и улучшая качество их жизни.
Данная статья носит информационный характер.